
ALD-X España
¿Qué es la ALD-X?
La ALD-X es una enfermedad genética rara (afecta aproximadamente a 1 de cada 17.000 nacimientos) provocada por alteraciones (mutaciones) en el gen ABCD1. Estas mutaciones afectan el funcionamiento de un transportador celular, lo que provoca la acumulación anómala de ácidos grasos de cadena muy larga (AGCML) en distintos tejidos (glándulas suprarrenales, sistema nervioso central, médula espinal y testículos). Como consecuencia, pueden producirse alteraciones endocrinas y daño en el sistema nervioso. La enfermedad puede manifestarse de formas muy distintas, incluso entre personas de una misma familia. En la forma cerebral infantil, que es la más devastadora, el diagnóstico temprano, antes de que aparezcan los síntomas graves, es fundamental.
Insuficiencia suprarrenal (Enfermedad de Addison)
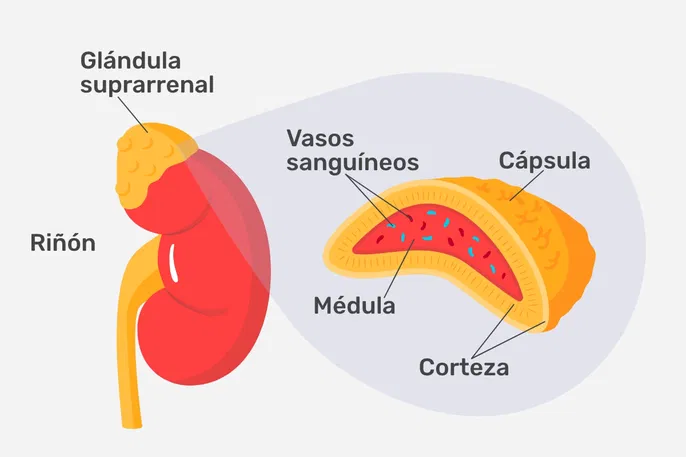
Las glándulas suprarrenales son dos pequeños órganos con forma de pirámide situados sobre cada riñón. Forman parte del sistema endocrino y producen hormonas esenciales para la vida, como el cortisol, la aldosterona, la adrenalina, la noradrenalina y precursores de las hormonas sexuales. Estas hormonas regulan funciones vitales como el metabolismo, el equilibrio de sal y agua, la presión arterial, la respuesta al estrés y el desarrollo sexual.
Las células de las glándulas suprarrenales son especialmente sensibles a la acumulación de ácidos grasos de cadena muy larga (AGCML), lo que puede alterar su funcionamiento. Esta disfunción puede no causar síntomas o manifestarse con signos leves como hipotensión, hipoglucemia, cansancio, náuseas, vómitos, dolor abdominal o fiebre. En casos graves, puede presentarse como una crisis adrenal, una situación de emergencia vital.
Adrenomieloneuropatía
La Adrenomieloneuropatía (AMN) es la manifestación de la enfermedad de aparición tardía que afecta a adultos entre los 20 y 40 años. En la mayoría de los casos, los pacientes con AMN no tienen compromiso cerebral significativo, y solo el 20% de los varones puede tener evidencia de desmielinización cerebral en resonancia magnética.
Lo síntomas que los pacientes desarrollan de forma lenta y gradual ( a lo largo de años) son rigidez de piernas y brazos ( paraparesia espástica), pérdida de coordinación al caminar (ataxia sensorial con sensación alterada de vibración), alteración del control del esfínter urinario , dolor en las piernas y disfunción sexual.
ALD-X cerebral infantil
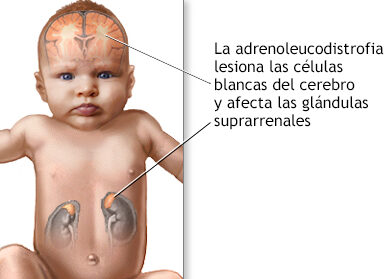
La ALD-X cerebral infantil es la forma más grave de la enfermedad y afecta casi en exclusividad a niños varones (aunque hasta el 20% de los adultos con MN pueden desarrollar desmielinización cerebral) . Se caracteriza por la acumulación de ácidos grasos de cadena muy larga (AGCML) en la mielina —la capa protectora que recubre las neuronas—, lo que provoca una inflamación cerebral desmielinizante.
Generalmente aparece entre los 4 y los 10 años de edad. Los primeros signos suelen incluir cambios en el comportamiento, como falta de atención o hiperactividad, dificultades de aprendizaje, problemas de coordinación y pérdida de visión o audición.
Con la progresión de la enfermedad, pueden presentarse convulsiones y un deterioro cognitivo profundo, que en algunos casos conduce a un estado vegetativo. Sin tratamiento, la ALD-X cerebral infantil suele causar la muerte en un plazo de 2 a 5 años tras la aparición de los síntomas.
Otras manifestaciones
Además de la forma cerebral, la insuficiencia suprarrenal y la adrenomieloneuropatía (AMN), la adrenoleucodistrofia (ALD) puede ocasionar otras manifestaciones clínicas menos conocidas. Entre ellas destacan la alteración en la función vesical, intestinal e insuficiencia testicular primaria o hipogonadismo, que puede provocar disminución del tamaño testicular, baja producción de testosterona, infertilidad y alteraciones en el desarrollo puberal. También pueden presentarse problemas de fertilidad, disfunción eréctil y reducción de la masa muscular, así como otros síntomas derivados del déficit hormonal.
Mujeres
En la ALD, como en otras enfermedades ligadas al cromosoma X, a menudo se subestima la afectación en las mujeres y la posibilidad de que desarrollen la enfermedad, aunque esta se manifieste de forma diferente, más leve o con inicio más tardío. Esta percepción provoca retrasos en el acceso a la atención médica y una infravaloración de sus síntomas. Además, el hecho de que con frecuencia sean las principales cuidadoras de sus hijos contribuye a que sus propios signos y molestias no se reconozcan ni se traten adecuadamente, lo que limita también la investigación sobre su situación clínica.
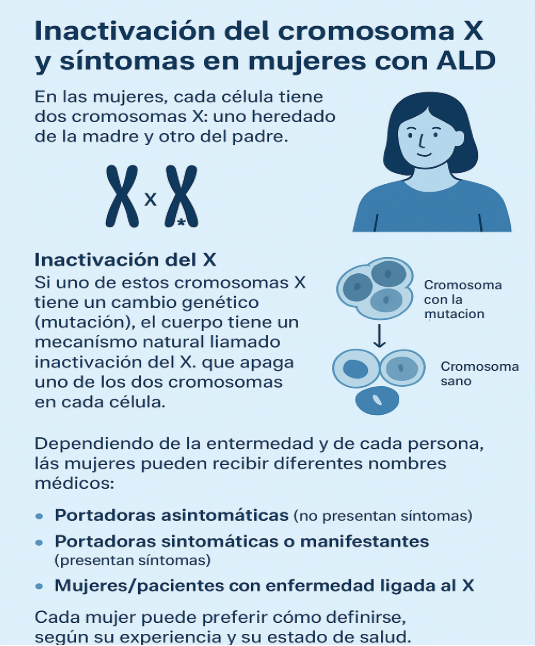
Que una mujer con una variante patogénica ligada al cromosoma X presente o no síntomas depende de múltiples factores, entre ellos los mecanismos subyacentes de la enfermedad y la inactivación del cromosoma X. La inactivación del X es un fenómeno que ocurre cuando el organismo desactiva de forma aleatoria uno de los cromosomas X en las mujeres. Habitualmente, la mitad de las células inactiva el cromosoma mutado y la otra mitad el cromosoma sano, lo que da lugar a una proporción aproximadamente igual de células sanas y células afectadas. Sin embargo, en ocasiones, por azar, puede producirse con mayor frecuencia la inactivación del cromosoma sano que la del cromosoma mutado.
Las mujeres con adrenoleucodistrofia (ALD) pueden presentar síntomas neurológicos como rigidez progresiva, debilidad en las piernas y dificultad para desplazarse. Otros síntomas pueden incluir dolor, disfunción de la vejiga e intestino. La insuficiencia suprarrenal y la ALD cerebral son muy poco frecuentes en mujeres. Aunque los síntomas neurológicos en ellas suelen progresar más lentamente, pueden afectar de forma importante a la calidad de vida.
Detección Bioquímica (análisis de sangre)
La prueba principal para detectar la ALD-X es la medición de los niveles de ácidos grasos de cadena muy larga (AGCML) en plasma ( un componente de la sangre). Los pacientes con ALD-X presentan niveles anormalmente elevados de AGCML, especialmente en la sangre. Un resultado positivo en esta prueba bioquímica es un fuerte indicador de la enfermedad. Sin embargo, en mujeres portadoras (heterocigotas), los niveles de AGCML pueden ser normales, lo que hace que el diagnóstico sea más complejo en ellas.

Confirmación Genética
Una vez que se detectan niveles elevados de AGCML, la confirmación definitiva se realiza mediante un análisis genético (también realizado mediante analítica sanguínea). Este análisis busca mutaciones en el gen ABCD1, que se encuentra en el cromosoma X. Se han identificado más de 1.000 mutaciones diferentes en este gen, y la presencia de cualquiera de ellas confirma el diagnóstico de ALD-X. La secuenciación del gen ABCD1 es fundamental para:
- Confirmar el diagnóstico
- Identificar a portadoras
- Asesoramiento genético
Seguimiento
Tras el diagnóstico, existen otras pruebas de laboratorio para monitorizar la función suprarrenal (cortisol, adrenocorticotropina, renina, aldosterona y testosterona).
Se deben realizar Resonancia Magnética cerebrales a partir de los 3 años con una periodicidad semestral (salvo aparición de síntomas o que su médico decida hacerlas más cerca en el tiempo). Estas resonancias permiten detectar la desmielinización en el sistema nervioso central en sus etapas iniciales, antes de que aparezcan los síntomas neurológicos graves .
Además de las pruebas de laboratorio y las resonancias, e igualmente importante, el diagnóstico también puede basarse en la aparición de síntomas clínicos que orienten a disfunción hormonal o neurológica. En niños, la aparición de insuficiencia suprarrenal o síntomas neurológicos (como cambios en el comportamiento, problemas de audición o visión) deben hacer a los médicos sospechar en ALD-X.
Dieta
En el momento actual no hay evidencia suficiente para restricciones dietéticas en cuanto a evitar al máximo el consumo de grasas saturadas, no obstante sí que se recomienda una dieta sana, equilibrada según los patrones de la dieta mediterránea. Evitando procesados en la mayor medida posible.
En cuanto a la suplementación con Aceite de Lorenzo , se puede recomendar en pacientes asintomáticos. Aunque contribuye a disminuir los niveles plasmáticos de VCDL no hay evidencia en cuanto a que disminuya la aparición de síntomas neurológicos y cuando ya hay sintomatología o lesión cerebral desmielinizante no está establecida la indicación de uso.
Insuficiencia suprarrenal
En aquellos pacientes que son diagnosticados de Insuficiencia suprarrenal, el enfoque debe ir en dos sentidos: uno, en suplementar las hormonas que son deficientes y en segundo lugar en explicar y educar a la familia en qué consiste esta deficiencia y cómo detectar síntomas que indiquen que algo no va bien de forma urgente.
- Terapia de reemplazo hormonal: Se administran esteroides (como la hidrocortisona o la fludrocortisona) para suplir la falta de cortisol y/o aldosterona.
- Educación del paciente y la familia: Enseñar a reconocer los síntomas de una crisis adrenal (vómitos, debilidad extrema, hipotensión) y cómo administrar una dosis de estrés de esteroides en situaciones de enfermedad o estrés físico.
Para pacientes con afectación cerebral
Este escenario es el más grave de todos y el que debe ser detectado lo antes posible. De momento las opciones de tratamiento son:
- Trasplante de células madre hematopoyéticas (TCMH): única opción curativa conocida para detener la progresión de la desmielinización. Sin embargo, su éxito depende en gran medida de que se realicen en las primeras etapas de la enfermedad (cuando el Score de Loes (escala que mide la extensión de la desmielinización) es bajo y no hay síntomas neurológicos graves). En etapas avanzadas, el trasplante ya no es efectivo y los efectos secundarios pueden hacerlo contraproducente.
- Terapia génica: Cuando no hay donante compatible para TCMH. No obstante aún no implantada en Europa ni en España.
- Tratamiento sintomático: En el caso de enfermedad cerebral extensa, cuando no es posible realización de TCMH, el tratamiento se centra en mejorar la calidad de vida del paciente y manejar los síntomas neurológicos. Esto puede incluir fisioterapia, anticonvulsivantes, nutrición enteral, terapia ocupacional y apoyo educativo.
- En ensayo clínico fase 3 (ESTUDIO NEXUS) con resultados prometedores: Leriglitazona (antioxidante, antiinflamatorio y neuroprotector) Ha obtenido la designación de medicamento huérfano de la Comisión Europea y la FDA para la X-ALD, y el procedimiento rápido de la FDA para la X-ALD.
Adrenomieloneuropatía (AMN)
- Evaluaciones neurológicas periódicas para vigilar la progresión de la espasticidad, la debilidad y las alteraciones sensoriales.
- Tratamiento sintomático: En la actualidad, no existe un tratamiento curativo para la AMN. Los tratamientos disponibles están enfocados en aliviar los síntomas y mejorar la movilidad. Aunque hay muchas líneas de investigación en este sentido (por ejemplo el dimetilfumarato)
- Fisioterapia y rehabilitación: Ayudan a mantener la fuerza muscular y la movilidad.
- Farmacológico: Se utilizan para controlar la espasticidad (por ejemplo, baclofeno o tizanidina), el dolor neuropático y los problemas urinarios.
- Soporte ortopédico: Como bastones o andadores, para ayudar con la marcha.
Miembros de la familia
Como en otras enfermedades genéticas hereditarias, el abordaje de la adrenoleucodistrofia ligada al cromosoma X (ALD-X) debe ir más allá del individuo afectado e incluir a sus familiares. Este enfoque familiar es crucial por varias razones:
- Diagnóstico precoz y tratamiento: Identificar a otros miembros de la familia que puedan ser portadores de la mutación, pero que aún no han manifestado síntomas, permite un seguimiento médico proactivo. En el caso de los varones, esto ofrece la oportunidad de detectar tempranamente la forma cerebral de la ALD-X y acceder a tratamientos curativos, como el trasplante de células madre hematopoyéticas, antes de que se produzcan daños irreversibles.
- Asesoramiento genético: Es fundamental brindar asesoramiento genético a las mujeres portadoras en edad fértil. Esto les proporciona información completa sobre el riesgo de transmitir la enfermedad a sus hijos, lo que les permite tomar decisiones informadas sobre sus planes reproductivos.
En conclusión, un enfoque integral que incluya a la familia no solo mejora el pronóstico de los pacientes asintomáticos, sino que también apoya a los miembros de la familia a tomar decisiones cruciales sobre su salud y su futuro reproductivo.
Primeras descripciones y el caso de los Odone
Los primeros casos de ALD-X fueron descritos a principios del siglo XX. En 1910, Haberfeld y Spieler realizaron la primera descripción clínica, y en 1923, Siemerling y Creutzfeld describieron la forma cerebral infantil, la manifestación más grave de la enfermedad. Sin embargo, durante décadas, la ALD-X siguió siendo una enfermedad poco conocida y sin tratamiento.
El panorama cambió drásticamente en la década de 1980 con el caso de Lorenzo Odone. A los 5 años, Lorenzo fue diagnosticado con la forma cerebral de la enfermedad. Sus padres, Augusto y Michaela Odone, rechazaron el pronóstico fatal y la falta de opciones de tratamiento de la comunidad médica. Sin formación científica, se embarcaron en una búsqueda incansable para encontrar una cura. Su historia, inmortalizada en la película «El aceite de la vida», puso la ALD-X en el centro de la atención pública.
El "Aceite de Lorenzo" y el avance científico
La investigación de los Odone les llevó a la hipótesis de que la acumulación de ácidos grasos de cadena muy larga (AGCML) era la causa de la enfermedad. A través de su propia investigación y la colaboración con científicos, desarrollaron una mezcla de aceites conocida como el «Aceite de Lorenzo». Aunque su eficacia para detener la progresión de la forma cerebral una vez que los síntomas ya están presentes es limitada y debatida, sí demostró la capacidad de normalizar los niveles de AGCML en sangre. Este descubrimiento fue un hito que impulsó la investigación bioquímica y genética.
Descubrimiento del gen y el desarrollo de tratamientos
Los avances más significativos se produjeron en los años siguientes:
- 1990: Se realiza el primer trasplante de médula ósea (TCMH) exitoso en un paciente con ALD-X en sus primeras etapas, demostrando que este tratamiento podía detener la progresión de la desmielinización si se aplicaba a tiempo.
1993: Un equipo liderado por el Dr. Patrick Aubourg y el Dr. Jean-Louis Mandel identifica el gen responsable de la ALD-X, llamado ABCD1, en el cromosoma X. La identificación de este gen fue un avance crucial que permitió el diagnóstico genético y el desarrollo de terapias más específicas.
La era del cribado neonatal y la terapia génica
En las últimas décadas, el foco se ha puesto en la detección precoz. El conocimiento del gen ABCD1 y el desarrollo de métodos para medir los AGCML en plasma han hecho posible el cribado neonatal, una práctica que está siendo adoptada progresivamente en diferentes países. La detección al nacer permite un seguimiento exhaustivo y la posibilidad de intervenir con tratamientos curativos como el TCMH o, más recientemente, la terapia génica, que promete ser una opción menos invasiva y potencialmente más segura.
La historia de la ALD-X es un claro ejemplo de cómo la perseverancia de una familia puede catalizar un progreso científico y médico que beneficia a miles de personas en todo el mundo.
Enlaces a páginas de interés
Cribado neonatal
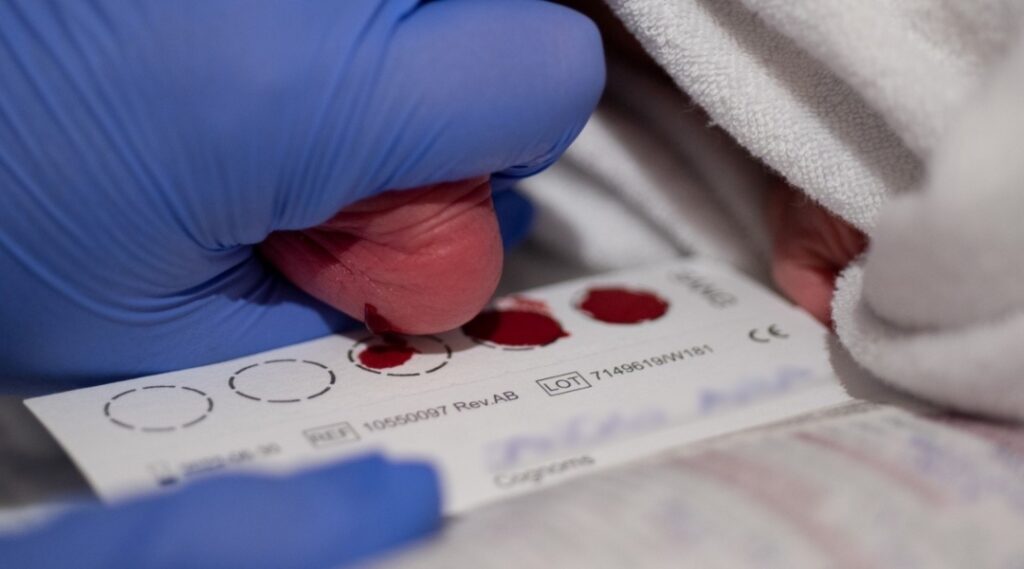
El cribado neonatal permite mediante la detección en sangre seca de AGCML identificar a que recién nacidos hay que realizar el estudio genético para el diagnóstico temprano de la ALD-X.
Aunque la mayoría de los recién nacidos con ALD permanecen asintomáticos durante sus primeros años de vida, el riesgo de desarrollar síntomas aumenta con la edad.
La detección temprana de niveles elevados de ácidos grasos de cadena muy larga (AGCML) y la confirmación de la mutación genética posibilitan un seguimiento médico proactivo. Este seguimiento incluye:
- Vigilancia de la función suprarrenal: Para prevenir crisis adrenales graves, que pueden ser potencialmente mortales.
- Detección de la forma cerebral infantil: Mediante resonancias magnéticas cerebrales cada seis meses, incluso si no hay síntomas neurológicos.
Si se detecta desmielinización en la resonancia magnética en una etapa temprana, cuando el paciente aún no presenta síntomas, es posible realizar un trasplante de médula ósea. Este tratamiento puede detener la progresión de la enfermedad, ofreciendo una ventana de oportunidad crucial para mejorar el pronóstico a largo plazo.
Actualmente en 2025 ya hay varios países que han empezado a realizar programas piloto de cribado (Estados Unidos–desde 2013 en algunos estados) y en concreto en Europa se está realizando en Holanda, Alemania y Francia desde hace menos tiempo.
En España, únicamente en Galicia está incluida la ALD-X en el cribado neonatal. Actualmente la inclusión de la misma en cada 1 de las comunidades autónomas es uno de los principales retos y objetivos.
Existe una iniciativa legislativa popular a favor del cribado neonatal ampliado y universal, para que sea equitativo en todo el territorio nacional. Más información aquí ENLACE
Herencia Recesiva Ligada al X
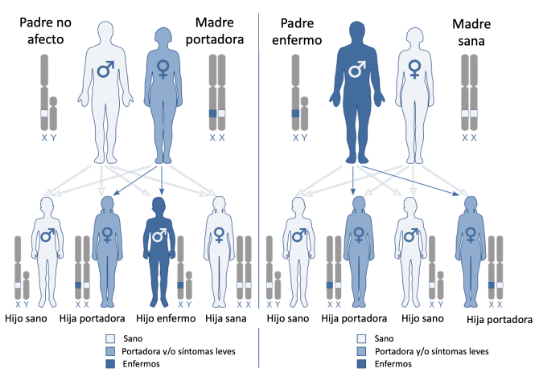
La adrenoleucodistrofia (ALD) es una enfermedad hereditaria ligada al cromosoma X, lo que significa que el gen responsable (ABCD1) está localizado en ese cromosoma. Como los hombres tienen un cromosoma X y uno Y, si heredan un gen alterado en su único cromosoma X, desarrollarán la enfermedad. En cambio, las mujeres tienen dos cromosomas X, por lo que si uno lleva la alteración, el otro puede compensar parcialmente. Por eso, muchas mujeres no presentan síntomas o los desarrollan de forma más leve y tardía, aunque también pueden verse afectadas. En la práctica, esto implica que una madre portadora tiene un 50% de probabilidad de transmitir la mutación a cada hijo: los varones que la heredan pueden enfermar y las hijas que la heredan serán portadoras, con riesgo de presentar síntomas en la edad adulta.
¿Qué ocurre en las mujeres?
Tu apoyo puede marcar la diferencia
Cada donación nos ayuda a impulsar el diagnóstico temprano, acompañar a las familias afectadas y promover la investigación de la ALD-X
Enlaces de Interés
Conoce mas sobre nosotros

¿Quienes somos?
Una asociación creada por familiares de pacientes con Adrenoleucodistrofia ligada al X (ALD-X) y profesionales sensibilizados con la enfermedad, con el objetivo de impulsar y participar en el avance científic

¿Qué hacemos?
Apoyamos a las familias afectadas por ALD-X, fomentando la conexión y la empatía. Promovemos la investigación y la concienciación de la enfermedad, facilitando la donación de médula ósea y mejorando el diagnóstico temprano.

¿Quieres implicarte?
Colabora con nosotros haciéndote socio, apoyando la investigación, donando, participando en eventos o convirtiéndote en donante de médula ósea. También puedes unirte a nuestro comité científico

